Общие сведения
Пиридоксин-зависимая эпилепсия относится к врожденным метаболическим эпилепсиям. Заболевание начинается в раннем детстве и требует как можно более раннего распознавания, потому что при отсроченном лечении выше риск стойких неврологических последствий.
Причины и механизм развития
Основная причина болезни — мутация гена ALDH7A1. Нарушение связано с дефицитом фермента, участвующего в обмене лизина. Из-за этого в организме накапливаются токсичные промежуточные продукты, а в мозге формируется функциональный дефицит пиридоксина (витамина B6), который важен для работы нервной системы.
Заболевание наследуется по аутосомно-рецессивному типу: ребенок заболевает, если получает измененный ген от обоих родителей. Если оба родителя являются носителями, риск рождения больного ребенка при каждой беременности составляет 25%.
Симптомы
Чаще всего первые проявления появляются в первые недели жизни, но возможен и более поздний дебют. Основной признак — повторяющиеся судорожные приступы, которые могут быть длительными и иногда переходить в эпилептический статус. Возможны разные типы приступов: клонические, миоклонические, атонические, а также инфантильные спазмы и приступы с вторичной генерализацией.
Нередко присоединяются задержка психомоторного развития, нарушения речи и поведения. Тяжесть когнитивных нарушений обычно больше, если болезнь началась очень рано. При более позднем начале течение может быть мягче, но это не исключает неврологических проблем.
Диагностика
Пиридоксин-зависимую эпилепсию подозревают у ребенка раннего возраста с судорогами, которые плохо отвечают на обычную противоэпилептическую терапию. Диагноз обычно устанавливают по совокупности клинических, биохимических и генетических данных.
Проба с пиридоксином: уменьшение или прекращение приступов после введения витамина B6 помогает заподозрить заболевание. Такие пробы должны проводиться в медицинских условиях.
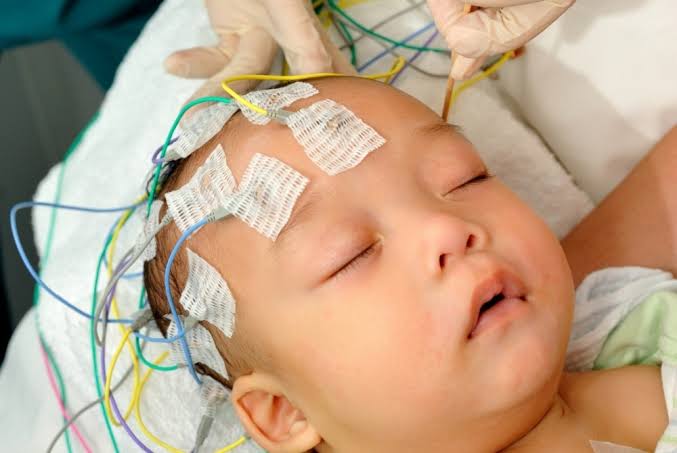
Электроэнцефалография: специфических признаков нет, изменения могут быть разными и не всегда позволяют подтвердить диагноз.
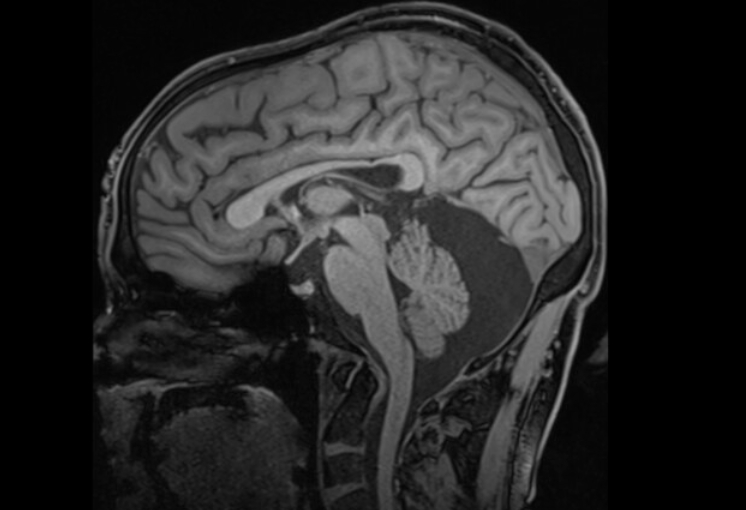
Нейровизуализация: КТ или МРТ помогают исключить другие причины судорог и иногда выявляют сопутствующие изменения мозга.
Генетическое исследование: выявление мутации ALDH7A1 подтверждает диагноз.
Биохимические анализы: могут обнаруживаться повышенные уровни метаболитов, связанных с нарушением обмена лизина, в крови, моче или спинномозговой жидкости.
Дифференциальная диагностика
Заболевание отличают от других состояний, при которых судороги могут отвечать на витамин B6, а также от ранних эпилептических энцефалопатий, гипоксически-ишемического поражения мозга и других причин неонатальных и младенческих судорог.
Лечение
Основой терапии остается длительное, обычно пожизненное применение пиридоксина под наблюдением врача. Лечение помогает контролировать приступы, но не гарантирует полного предотвращения задержки развития и других неврологических последствий.
В некоторых случаях дополнительно рассматривают другие формы терапии, включая препараты пиридоксальфосфата и фолиновой кислоты, а также метаболический подход с ограничением лизина и назначением аргинина. Такие схемы подбирают индивидуально, обычно с участием специалиста по наследственным метаболическим заболеваниям.
При тяжелых или длительных приступах требуется неотложная медицинская помощь. После стабилизации состояния ребенку может быть рекомендована реабилитация: занятия с логопедом, дефектологом, психологом, лечебная физкультура и другие меры поддержки развития.
Прогноз и профилактика
Прогноз во многом зависит от того, как рано начато лечение. Чем раньше подтвержден диагноз и начата терапия, тем выше вероятность лучшего контроля приступов и меньшего неврологического дефицита. При позднем лечении возможны стойкие нарушения развития и тяжелое течение заболевания.
Семьям с подтвержденной мутацией ALDH7A1 может быть рекомендовано генетическое консультирование для оценки рисков при планировании беременности.